性聯遺傳型低磷酸鹽症(X-Linked Hypophosphatemia,XLH)是一種罕見遺傳性疾病,即使沒有明確家族史,也可能因新發基因變異而罹病。10月23日是國際XLH疾病意識日,中華民國兒童生長協會理事長、林口長庚醫院兒童內分泌暨遺傳科羅福松醫師表示,XLH患者骨骼發育受限,常見有骨骼變形、O型腿、牙齒狀況不佳等問題,兒童患者直至成年後,仍可能持續受到疾病的影響。
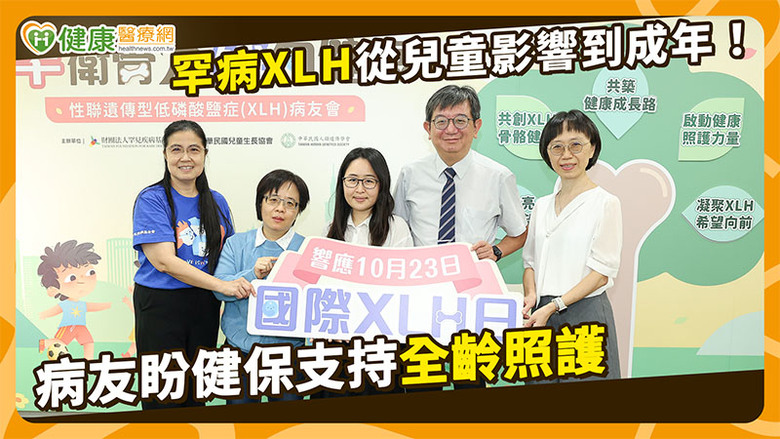
性聯遺傳型低磷酸鹽症(X-Linked Hypophosphatemia,XLH)是一種罕見遺傳性疾病,即使沒有明確家族史,也可能因新發基因變異而罹病。
XLH病友被當「軟骨發育不全症」歷經8次手術 22歲終確診
現年40多歲的性聯遺傳型低磷酸鹽症病友聯誼會蘇瑞臻會長分享,她1歲時就被家人發現有O型腿,被帶著四處求醫,也曾穿戴矯正器具、嘗試各種長高偏方;18歲時雙腿已嚴重變形,行走、爬樓梯都成困難。期間她曾被誤診為軟骨發育不全症、歷經8次小腿矯正手術,但因骨骼癒合不佳,還要取用骨盆骨骼進行修補,也讓家人承受沉重的照顧壓力,直到22歲前往小兒遺傳科就醫,才正式診斷為罕病XLH、啟動相應的治療。
「22歲才確診,疾病已對我造成許多影響。」蘇瑞臻會長表示,自己上下肢關節都有明顯的變形,牙齒每年掉落一顆、現在只剩下四顆牙,最嚴重時一天走不到300步,也連帶丟了工作。
什麼是「性聯遺傳型低磷酸鹽症(XLH)」?醫談臨床治療策略
羅福松理事長說明,XLH與PHEX基因異常、造成纖維母細胞生長因子23(FGF23)分泌過多有關,會影響腎臟對磷的再吸收,導致患者血磷偏低,骨骼缺乏足夠的磷來維持正常硬化,就有可能造成骨骼礦化不足,引發骨骼變形、生長遲緩、身高較矮、骨骼容易疼痛或疲勞等症狀。過去治療多為規律補充磷及活性維生素D,患者一天需服用多次,常見遇到磷水口感不佳、腹瀉等困擾,在學校可能也需麻煩老師或校護協助用藥,增加生活困擾;部分患者長期用藥後,血磷的提升幅度仍未達預期。
近年隨著醫學技術發展,臨床亦有了不同的治療選項,例如目前有可抑制FGF23作用的單株抗體,用於調節腎臟對磷的再吸收,患者經評估後依個別病況安排注射頻率,部分患者可調整磷和維生素D的使用,治療期間醫師會觀察骨骼、牙齒狀況是否改善。患者可與醫療團隊討論貼近生活需求的治療選擇,實際用藥仍須依個別病況及醫師評估決定。
罕病基金會提供支持資源 陪病友走過不同人生階段
「罕病患者每一天的生活都要與疾病共處!」罕病基金會洪瑜黛副執行長表示,以XLH為例,患者的學習能力通常不受影響,但疾病影響了行動力、牙齒和聽力,上課、日常進食、與同儕互動都會受到限制;成年後,行動不便、溝通能力、外觀差異等情況,都可能導致患者遭受歧視,也衝擊職場生活。
為協助病友從兒童階段銜接至成人生活,基金會提供多種補助方案,其中經濟補助包括輪椅、無障礙計程車等,讓病友出門較方便。基金會也舉辦各項休閒活動或舒壓課程、規劃旅遊行程,開放所有病友都可參與,「罕病目前仍無法治癒的現狀下,患者也可以好好地生活,這是我們目前希望做到的。」
XLH需長期管理 成年後也不應自行中斷治療
羅福松理事長指出,若能讓兒童患者的骨骼、肌肉維持一定的功能,孩子上體育課可以和同學一起運動、牙齒狀況穩定,臨床上也看到對孩子的身心靈皆有助益,期間也仰賴跨專科醫療團隊的長期照護。目前部分XLH治療選項亦已納入健保給付,骨齡16歲以下的兒童青少年患者可受惠。
羅福松理事長表示,臨床觀察顯示,骨齡16歲以上的成人患者同樣面對O型腿、牙齒狀況不佳等骨骼異常問題,也需持續追蹤治療。蘇瑞臻會長提醒,成年病友若中斷治療,可能因疾病惡化影響工作、增加家庭照護負擔;由於XLH是遺傳疾病,先前就曾遇過有病友家庭兩代人都發病,未來的照護壓力比一般人來得更大,也提醒成年病友應依醫囑規律回診、切勿中斷治療,並與醫療團隊討論適合自己的治療及照護計畫。
資料來源:健康醫療網 healthnews.com.tw